Entendiendo los Linfomas de Células T
Resumen
Los linfomas de linfocitos T pueden desarrollarse en tejidos linfoides, como los ganglios linfáticos (pequeñas estructuras con forma de frijol que ayudan al organismo a combatir las enfermedades, Figura 1) y el bazo, o fuera de tejidos linfoides, como el tubo digestivo (aparato digestivo que comprende esófago, estómago e intestino), el hígado, la cavidad nasal, la piel, la médula ósea (el tejido esponjoso del interior del hueso) y otros.
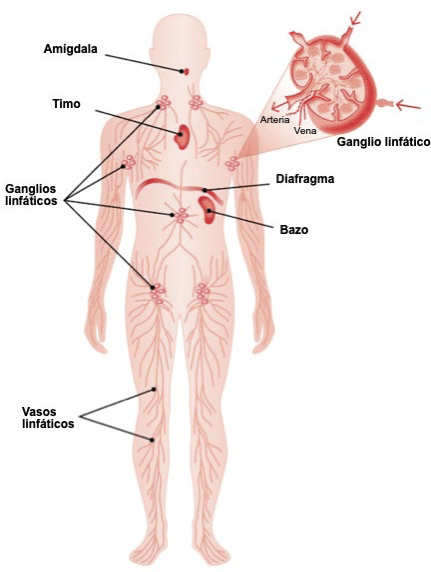
Figura 1. El sistema linfático (tejidos y órganos que producen, almacenan y transportan glóbulos blancos) y los ganglios linfáticos.

Los linfomas de linfocitos T se desarrollan a partir de unos glóbulos blancos denominados linfocitos T (también llamados células T) o linfocitos citolíticos naturales (un tipo de linfocitos T) y representan menos del 15 % de todos los linfomas no hodgkinianos (LNH) en los Estados Unidos. Los linfocitos T dirigen la respuesta inmunitaria al unirse a las células cancerosas y las señalizan, mientras que los linfocitos NK destruyen directa y rápidamente las células cancerosas.
La mayoría de los linfomas de linfocitos T proceden de linfocitos T maduros (linfocitos T totalmente desarrollados). Los linfomas de linfocitos T pueden ser agresivos (de crecimiento rápido) o indolentes (de crecimiento lento) y se encuentran principalmente en la piel (linfomas de linfocitos T cutáneos, LLTC) o en todo el organismo (linfomas periféricos de linfocitos T, LPLT):
- Los LPLT representan del 10 al 15 % de todos los casos de LNH.
- Los LCLT representan alrededor del 4 % de todos los LNH.
En casos poco frecuentes (alrededor del 1 % de todos los linfomas), el linfoma de linfocitos T se desarrolla a partir de linfocitos T inmaduros (estadios iniciales de desarrollo) en el timo y se denomina linfoma linfoblástico T. Cuando el cáncer se desarrolla a partir de los linfocitos NK (que comparten muchas características con los linfocitos T), se denomina linfoma NK o NK/T, y suele agruparse con otros linfomas de linfocitos T. Algunos subtipos de linfoma de linfocitos T se indican en la Figura 2 y se describen a continuación.
Figura 2. Frecuencias relativas (probabilidad de que se produzca un linfoma de linfocitos T con respecto a todos los linfomas) de linfomas de linfocitos T en los Estados Unidos. Los porcentajes se basan en los datos de Vigilancia, Epidemiología y Resultados Finales (SEER, una fuente oficial de estadísticas del cáncer) del Instituto Nacional del Cáncer, 2008-2017. Algunos tipos muy raros no aparecen en el gráfico. NK, citolítico natural.
Para obtener más información sobre el diagnóstico del linfoma de linfocitos T, consulte la guía Entender el linfoma y la LLC en la página web de la Lymphoma Research Foundation (la Fundación) (visite lymphoma.org/publications).
Síntomas, Estadificación y Procedimiento Diagnóstico
Algunos pacientes con linfoma de linfocitos T no presentan signos o síntomas evidentes de la enfermedad. Es posible que el médico detecte el linfoma en un análisis de sangre o un examen físico de rutina. En otros casos, el linfoma se descubre cuando aparecen síntomas y los pacientes van al médico porque están preocupados, incómodos o no se sienten bien.
Los linfomas de linfocitos T pueden causar diferentes signos y síntomas dependiendo del tipo de linfoma y de su localización en el organismo. Tenga en cuenta que muchos de estos signos y síntomas no son específicos del linfoma de linfocitos T y pueden deberse a otras enfermedades. Los signos y síntomas que suelen observarse en los pacientes con linfoma de linfocitos T son:
- Bultos bajo la piel en los lados del cuello, por encima de la clavícula o en las axilas, los codos o la ingle. Los bultos no suelen ser dolorosos
- Hinchazón y dolor abdominal (“panza” o “estómago”)
- Dolor abdominal, náuseas, vómitos, disminución del apetito o tener sensación de plenitud con más facilidad
- Tos, dificultad para respirar o dolor o presión en el pecho
- Dolor de cabeza, dificultad para pensar, debilidad en las extremidades (piernas o brazos), cambios de personalidad, visión doble o borrosa, entumecimiento facial, dificultad para hablar o convulsiones (estallido repentino e incontrolado de actividad eléctrica en el cerebro)
- Erupción cutánea o bultos o nódulos rojos o morados con picor bajo la piel
- “Síntomas B”, como fiebre sin causa conocida, pérdida de peso drástica e inexplicada o sudores nocturnos profusos que empapan la ropa y las sábanas
- Infecciones frecuentes o graves
- Trastornos autoinmunitarios (grupo de enfermedades en las que el sistema inmunitario ataca a los propios tejidos sanos del organismo), como anemia hemolítica autoinmunitaria (el sistema inmunitario del organismo ataca a sus propios eritrocitos) y trombocitopenia inmunitaria (el sistema inmunitario del organismo ataca a sus propias plaquetas)
Para hacer un diagnóstico definitivo del linfoma de linfocitos T, los médicos deben obtener una muestra del ganglio linfático afectado. En este procedimiento se llama biopsia (un procedimiento en que se toma una porción del tejido anómalo del cuerpo y se examina con un microscopio). Se prefieren las biopsias en las que se extirpa todo un ganglio linfático o tumor (denominadas biopsias por escisión) para garantizar que haya una muestra suficiente para determinar el tipo de linfoma. La biopsia suele ser estudiada por un patólogo (médico que se especializa en el diagnóstico de enfermedades mediante el estudio de las células de los líquidos corporales y muestras de tejidos de un paciente) y preferiblemente un hematopatólogo (un patólogo que haya recibido capacitación adicional en el diagnóstico de cánceres de la sangre, incluido el linfoma) que tenga experiencia en el diagnóstico de linfoma. Existen varios subtipos de linfomas de linfocitos T, algunos de los cuales son muy poco frecuentes y es posible que se necesiten otros procedimientos y pruebas para hacer un diagnóstico preciso. La determinación del subtipo exacto de linfoma de linfocitos T ayuda a identificar las opciones terapéuticas adecuadas para el paciente.
Luego del diagnóstico de linfoma de linfocitos T, es importante determinar si el linfoma se ha extendido y hasta dónde ha llegado. Este proceso se denomina estadificación y utiliza los resultados de las diferentes pruebas (como biopsias y exploraciones) para determinar la gravedad de la enfermedad y el tratamiento adecuado. En el linfoma de linfocitos T se utiliza el sistema de estadificación de Lugano, que se muestra en la Figura 3 a continuación. Este sistema clasifica el linfoma de linfocitos T en estadios de I (menos grave) a IV (más grave), basándose en si la enfermedad se limita a un solo grupo de ganglios linfáticos, se ha extendido a otros ganglios linfáticos o ha llegado a la médula ósea u otros órganos (como el hígado o los pulmones).
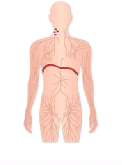
Estadio I:
Afectación de uno o un grupo de ganglios adyacentes
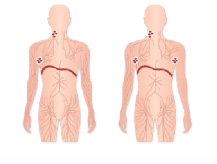
Estadio II:
Afectación de dos o más grupos de ganglios linfáticos en el mismo lado del diafragma (músculo que separa el tórax del abdomen)
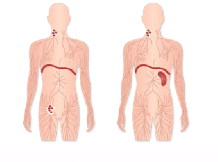
Estadio III:
Afectación de ganglios linfáticos en ambos lados del diafragma, o
Afectación de los ganglios linfáticos por encima del diafragma más afectación del bazo
Estadio IV:
Enfermedad extendida a los ganglios linfáticos, la médula ósea y con afectación de órganos, como el hígado o los pulmones
Figura 3. Estadificación del linfoma según el sistema de Lugano.
Para estadificar un linfoma, puede que el paciente deba realizarse estudios de diagnóstico por imágenes como tomografías computarizadas del abdomen y el tórax o una tomografía por emisión de positrones (TEP). Una tomografía computarizada le permite al médico ver el interior del tórax y del abdomen, y encontrar el tumor. La TEP es una forma de diagnóstico por imagen que utiliza un tinte especial para localizar las células del linfoma en el organismo. Otras pruebas de estadificación pueden ser una biopsia de médula ósea, punción lumbar (procedimiento en el que se introduce una pequeña aguja en la espalda y se extrae líquido cefalorraquídeo), endoscopia o colonoscopia (procedimientos médicos en los que se introduce un instrumento en el organismo para obtener una imagen del estómago o el colon, respectivamente) y resonancia magnética (RM, un tipo de exploración que utiliza un imán potente y ondas de radio para obtener imágenes detalladas del interior del organismo). Los médicos también pueden solicitar análisis de sangre y un ecocardiograma (un tipo de exploración que utiliza ondas sonoras para obtener imágenes del corazón y los vasos sanguíneos próximos) para ayudar a evaluar el estado general de salud y los riesgos de la quimioterapia.
Subtipos
LPLT frecuentes
El linfoma periférico de linfocitos T, no especificado (LPLT-NE) es el subtipo más común de LPLT (cerca del 30 % de los LPLT en los Estados Unidos), y se refiere a un grupo de linfomas que no encajan en ninguno de los otros subtipos de LPLT. El LPLT-NE suele aparecer en adultos a los 60 años. Aunque la mayoría de los pacientes con LPLT-NE reciben un diagnóstico cuando la enfermedad apenas está en los ganglios linfáticos, con frecuencia se ven afectados sitios extranodulares (lugares del cuerpo fuera de los ganglios linfáticos) como el hígado, la médula ósea, el tubo digestivo y la piel. Por lo general, este grupo de LPLT es agresivo y demanda tratamiento urgente. Los pacientes suelen recibir tratamiento con quimioterapia y pueden ser objeto de consideración para un trasplante de células madre autólogo (TCM, se infunden las propias células del paciente tras una quimioterapia con dosis altas) después de la quimioterapia inicial. Aunque el LPLT-NE puede curarse, en algunos pacientes la recidiva (la enfermedad regresa después del tratamiento) es frecuente.
El linfoma anaplásico de células grandes (LACG) representa alrededor del 15 % de todos los linfomas de linfocitos T. Hay varios subtipos diferentes de LACG. Todos los pacientes con LACG tienen una proteína llamada CD30 en la superficie de las células cancerosas, que ayuda a detectar y diagnosticar el LACG. La CD30 es característica de algunas formas de LNH, mientras que la mayoría de las células del linfoma de Hodgkin son positivas para CD30.
La LACG puede ser sistémica (que ocurre en todo el cuerpo), cutánea (solo en la piel) y muy rara vez aparecer alrededor de implantes mamarios. El LACG sistémico suele encontrarse en un estadio avanzado (la enfermedad ha crecido en tamaño o se ha diseminado por todo el cuerpo) en el momento del diagnóstico y puede progresar (crecer o diseminarse) con rapidez. Los pacientes con LACG sistémico se dividen en dos grupos, dependiendo de si la superficie de sus células tiene una forma anómala de una proteína llamada cinasa del linfoma anaplásico (ALK, por sus siglas en inglés):
- La enfermedad ALK positivo (con la proteína ALK presente en las células cancerosas) puede responder bien la quimioterapia y es potencialmente curable.
- La enfermedad ALK negativo (la proteína ALK no está presente en las células cancerosas) puede requerir tratamientos más fuertes que en la enfermedad ALK positivo. Puede curarse con quimioterapia, pero la recidiva es más frecuente que en la enfermedad ALK positivo.
El LACG cutáneo primario aparece únicamente en la piel y a menudo es menos agresivo (crece más despacio). Un tipo raro de LACG llamado LACG asociado a implantes mamarios o LACG-AIM se ha observado en algunas pacientes que tienen o tuvieron implantes mamarios, particularmente aquellos implantes con superficies texturadas (no lisas). La mayoría de pacientes con LACG-AIM pueden tratarse solo con cirugía.
El linfoma angioinmunoblástico de linfocitos T (LALT) es una forma rara y a menudo de crecimiento rápido de LPLT. Representa del 15 al 30 % de los LPLT y es más frecuente en las personas de edad avanzada (la mediana de edad al momento del diagnóstico es de 65 años), aunque también puede afectar a los adultos jóvenes. A la mayoría de los pacientes con LALT se les diagnostica la enfermedad en estadio avanzado (enfermedad en estadio III o IV). Los pacientes suelen recibir tratamiento con quimioterapia y pueden ser objeto de consideración para un TCM autólogo después de la quimioterapia inicial. Aunque el LALT puede curarse, en algunos pacientes la recidiva es frecuente.
Linfomas ganglionares con fenotipo colaborador folicular T (nTFHL), incluidos:
- nTFHL de tipo angioinmunoblástico (nTFHL-AI)
- nTFHL de tipo folicular (nTFHL-F)
- nTFHL no especificado (nTFHL-NOS)
Es una familia rara y agresiva de linfomas de linfocitos T, que representan alrededor del 45 % de todos los pacientes con LPLT en los Estados Unidos. El tipo más frecuente es el nTFHL-AI, que anteriormente se denominaba linfoma angioinmunoblástico de linfocitos T (LALT). Estos linfomas son más frecuentes en adultos de edad avanzada (mediana de edad en el momento del diagnóstico de unos 65 años) y suelen diagnosticarse en un estadio avanzado. Los pacientes suelen recibir tratamiento con quimioterapia y pueden ser objeto de consideración para un TCM autólogo después de la quimioterapia inicial. Aunque el nTFHL puede curarse, en algunos pacientes la recidiva es frecuente. Nodal T-follicular helper phenotype lymphomas (nTFHL).
LPLT poco frecuentes
La leucemia o linfoma de linfocitos T en adultos (LLCTA) es una forma de linfoma de linfocitos T poco frecuente y a menudo agresivo, que puede encontrarse en la sangre (leucemia), en los ganglios linfáticos (linfoma), en la piel o en otras zonas del cuerpo. El LLCTA se ha relacionado con la infección por el virus linfotrópico humano de linfocitos T de tipo 1 (VLTH-1). Sin embargo, no todas las personas que tengan un resultado positivo para VLTH-1 desarrollan LLCTA.
Este virus se encuentra con frecuencia en personas del Caribe, partes de Japón y algunas zonas de América Central y del Sur, África, Oriente Medio y, en más raras ocasiones, en Australia y Asia. Se cree que el virus VLTH-1 se transmite por contacto sexual o con la sangre, pero lo más frecuente es que se transmita de madre a hijo a través de la placenta, durante el parto por cesárea y en la lactancia. Solo el 5 % de los portadores del virus desarrollarán linfoma. El tratamiento suele consistir en quimioterapia y antivirales para tratar la infección subyacente por VLTH-1. En algunos pacientes, el TCP alogénico (los pacientes reciben células madre de un donante familiar o no emparentado) puede ser apropiado después de la remisión (desaparición de los signos y síntomas).
Los subtipos de linfoma agudo son formas agresivas de LLCTA, mientras que las formas crónica y latente son indolentes.
- Agudo: Los síntomas aparecen rápidamente y pueden incluir fatiga (cansancio extremo), erupción cutánea y aumento de tamaño de los ganglios linfáticos en el cuello, las axilas o la ingle. Las características del LLCTA agudo consisten en un número elevado de glóbulos blancos (células que ayudan al organismo a combatir las infecciones y el cáncer), a menudo con hipercalcemia (concentración elevada de calcio en la sangre), lo que puede causar confusión, latidos cardíacos irregulares y estreñimiento intenso (una enfermedad en la que las heces se endurecen y se secan, de difícil e infrecuente deposición). El ATLL agudo puede extenderse a lugares extraganglionares.
- Linfoma: Este tipo agresivo de LLCTA se encuentra principalmente en los ganglios linfáticos, causa su hinchazón o aumento de tamaño y puede causar un aumento de la concentración de glóbulos blancos, erupción cutánea e hipercalcemia.
- Crónico: Este tipo de LLCTA de crecimiento lento puede causar un aumento de los linfocitos en la sangre, aumento de tamaño de los ganglios linfáticos, erupción cutánea o cansancio. También puede encontrarse en otras zonas del cuerpo, como el bazo y el hígado.
- Latente: Este tipo de LLCTA de crecimiento lento se asocia a síntomas muy leves, como algunas lesiones cutáneas o picazón.
El linfoma de linfocitos T asociado a enteropatía y el linfoma de linfocitos T intestinal epiteliotrófico monomorfo son subtipos sumamente raros y agresivos de linfoma de linfocitos T que aparecen en el intestino. Los pacientes con linfoma de linfocitos T asociado a enteropatía suelen presentar diarrea crónica, sensibilidad al gluten (ganas de vomitar después de comer gluten) y enfermedad celíaca (enfermedad autoinmunitaria en la que el consumo de gluten daña el intestino delgado). El linfoma de linfocitos T intestinal con epiteliotropos monomorfos no suele asociarse a la enfermedad celíaca. Otros síntomas son el dolor abdominal y la pérdida de peso. Ambos requieren un tratamiento intensivo, seguido a menudo de un TCM en determinados pacientes.
El linfoma hepatoesplénico de linfocitos T gamma-delta es una enfermedad sumamente poco frecuente y agresiva que afecta al hígado o al bazo. Puede extenderse a la sangre y la médula ósea. Suele presentarse en adolescentes y adultos jóvenes, y es más común en los hombres. Este linfoma se asocia a tratamientos inmunosupresores (fármacos que reducen la actividad del sistema inmunitario). Los pacientes, en especial los niños, que han sido tratados con inmunosupresores como azatioprina y infliximab (Remicade) para la enfermedad de Crohn (un tipo de enfermedad inflamatoria intestinal) pueden ser más susceptibles a este tipo de linfoma. También se considera el TCM alogénico después del tratamiento inicial en determinados pacientes.
Los linfomas de linfocitos NK y T extranodulares (ENKTL) se desarrollan a partir de los linfocitos citolíticos naturales (NK). Este linfoma agresivo es relativamente poco frecuente en Estados Unidos, pero común en Asia y partes de América Latina. Suele aparecer en el interior de la nariz o las vías respiratorias altas (nariz, cavidad nasal, boca, garganta y laringe) en la parte posterior de la garganta (en cuyo caso se denomina tipo nasal), pero puede aparecer en el tubo digestivo, la piel, la médula ósea y otros órganos. Los linfomas de linfocitos NK/T parecen estar relacionados con infecciones por virus de Epstein-Barr.
Los linfomas de linfocitos T relacionados con el tratamiento, en ocasiones denominados trastorno linfoproliferativo postrasplante (TLPT), aparecen en pacientes que han recibido inmunosupresores después de un trasplante de órganos o médula ósea (para prevenir el rechazo del órgano trasplantado). Estos tratamientos ponen a los pacientes en riesgo de sufrir este tipo de linfoma. Aunque el TLPT proviene con mayor frecuencia de los linfocitos B, a veces puede proceder de los linfocitos T.
El linfoma linfoblástico puede aparecer a partir de linfocitos B o T inmaduros (linfocitos B o T que no están totalmente desarrollados), pero surge con mayor frecuencia a partir de los linfocitos T, que constituyen hasta el 80 % de todos los linfomas linfoblásticos. Este tipo de linfoma suele diagnosticarse en adolescentes y adultos jóvenes y es un poco más frecuente en los hombres.
Este linfoma puede progresar rápidamente, si no se trata adecuadamente, y aparece con frecuencia en la parte media del tórax, o mediastino (área entre los pulmones que incluye corazón, garganta, timo y ganglios linfáticos). En este tipo de linfoma pueden aparecer leucocitos inmaduros (llamados linfoblastos) en los ganglios linfáticos, la médula ósea o el bazo.
Los linfomas linfoblásticos, como otros subtipos de linfoma, pueden causar infecciones oportunistas (infecciones que aparecen con mayor frecuencia o son más graves en pacientes con un sistema inmunitario más débil) y afectan la capacidad del organismo para producir células sanguíneas.
Este subtipo de linfoma de linfocitos T se propaga al sistema nervioso central (cerebro y médula espinal) con más frecuencia que otros linfomas de linfocitos T. Se comporta de forma similar a la leucemia linfoblástica aguda (los linfoblastos se encuentran en la médula ósea y la sangre) y, a menudo, se trata con quimioterapia intensiva (en dosis altas o durante varios meses), lo que se asocia a una tasa muy alta de remisión completa y curación.
LCLT frecuentes
El linfoma cutáneo de linfocitos T (LCLT) describe un grupo de linfomas típicamente indolentes que aparecen en la piel y que casi siempre solo afectan a esta. Algunos pacientes pueden presentar linfoma en la sangre, los ganglios linfáticos y, más rara vez, otros órganos.
La micosis fungoide es el subtipo más frecuente de LCLT (cerca del 60 % de los casos). Suele aparecer en forma de manchas cutáneas (erupciones planas y a menudo escamosas), placas (lesiones gruesas, elevadas y a menudo pruriginosas, similares a las que se observan en el eccema, la psoriasis o la dermatitis) o tumores (bultos o nódulos elevados con un diámetro o una altura ≥ 1 cm, que pueden convertirse en una úlcera abierta). Puede haber más de un tipo de lesión en cualquier momento.
El síndrome de Sézary (SS) es una forma menos frecuente y más agresiva de LCLT que afecta tanto la piel como la sangre. La mayoría de las personas con SS son adultos de 55 a 60 años. Los síntomas más frecuentes son adenopatías y una erupción roja y muy pruriginosa que abarca grandes partes del cuerpo. Los linfocitos T cancerosos, denominados células de Sézary, pueden verse al microscopio y están presentes tanto en la piel como en la sangre. También hay otras formas más raras de LCLT.
Para obtener más información, consulte la hoja informativa Linfomas cutáneos en el sitio web de la Fundación (visite lymphoma.org/publications).
Opciones de Tratamiento
Tratamientos de Primera Línea
Dado que hay muchos subtipos diferentes de linfoma de linfocitos T, los tipos de tratamiento varían mucho, pero el tratamiento inicial de los tipos más frecuentes de LPLT suele incluir regímenes de quimioterapia combinada habitualmente con fines curativos. Los tratamientos habituales para el linfoma son:
- Quimioterapia (fármacos que detienen el crecimiento o destruyen las células cancerosas):
- CHOP (ciclofosfamida, doxorrubicina, vincristina y prednisona)
- CHOEP (CHOP más etopósido)
- EPOCH ajustado por la dosis (etopósido, vincristina, doxorrubicina, ciclofosfamida y prednisona)
- Quimioinmunoterapia: una combinación de quimioterapia (fármacos que detienen el crecimiento de las células cancerosas o las destruyen) con inmunoterapia (fármacos que utiliza el sistema inmunitario del organismo para combatir el cáncer)
- Un CAF es un anticuerpo monoclonal (una proteína fabricada en el laboratorio que se une a las células cancerosas y ayuda al sistema inmunitario a destruirlas) unido a un fármaco quimioterapéutico. El anticuerpo monoclonal del CAF reconoce y se une a una proteína en la superficie de las células cancerosas. Una vez que el CAF se encuentra en el interior de la célula, el quimioterapéutico se separa del CAF y destruye la célula cancerosa al actuar sobre la multiplicación celular.
- BV-CHP es una combinación del CAF brentuximab vedotina (Adcetris)
y el régimen de quimioterapia ciclofosfamida, doxorrubicina y prednisona (CHP). Esta combinación se utiliza para el tratamiento de los linfomas positivos para CD30 (molécula presente en la superficie de determinados linfomas) y ha sido aprobada para LACG y LCLT.
- Inmunoterapia como:
- Agentes inmunomoduladores, fármacos que actúan sobre el sistema inmunitario para regular (activar o reducir) la actividad de proteínas específicas de forma directa.
- Radiación, que utiliza radiación de alta energía para destruir las células cancerosas.
- TCM (el paciente recibe quimioterapia o radioterapia en dosis altas para eliminar las células hematopoyéticas o las células madre y después recibe células madre sanas para restablecer el sistema inmunitario y la capacidad de la médula ósea para fabricar nuevas células sanguíneas). Para obtener más información sobre el TCM, consulte la guía Comprender la terapia celular, también en el sitio web de la Fundación (lymphoma. org/publications).
- TCM alógeno (los pacientes reciben células madre de un familiar o donante sin parentezco)
- TCM autólogo (el paciente recibe células madre propias)
- Tratamiento antiviral (tratamiento de infecciones causadas por un virus). Zidovudina (Retrovir, AZT) en combinación con interferón alfa, para tratar la infección subyacente por el VLTH-1 (en pacientes con LLCTA de crecimiento lento).
Los pacientes diagnosticados con formas raras de linfoma deben consultar a su equipo médico para encontrar nuevos tratamientos prometedores o inscribirse en estudios clínicos.

El tratamiento del LCLT suele incluir tratamientos dirigidos a la piel (también denominados tratamientos tópicos que se aplican directamente en la piel) para mejorar la calidad de vida, como:
- Corticoesteroides
- Retinoides
- Quimioterapia
- Fototerapia (uso de luz ultravioleta para destruir las células cancerosas de la piel)
- Radioterapia con haz de electrones (un tipo de radioterapia que solo afecta a la piel y no llega a los órganos internos)
Cuando los tratamientos dirigidos a la piel no proporcionan un control suficiente de la enfermedad o cuando afecta a otras partes del cuerpo, se considera tratamiento sistémico. Para algunos pacientes con LCLT que se ha extendido al torrente sanguíneo, ya está aprobado un procedimiento denominado fotoféresis extracorpórea (FEC). Durante este procedimiento se extrae sangre del paciente y se trata con luz ultravioleta y con fármacos que se activan cuando se exponen a luz ultravioleta. Una vez tratada la sangre, esta vuelve a entrar al organismo del paciente.

En algunos pacientes que tienen uno de los subtipos de LLCTA de crecimiento más lento con síntomas leves o sin síntomas, los médicos pueden recomendar no tratar la enfermedad de inmediato. Esto se denomina vigilancia activa (también conocida como “espera en observación” u “observación”). En este caso, se vigila a los pacientes mediante exámenes físicos periódicos (para comprobar la presencia de adenopatías) o estudios por imágenes periódicos (como TC). Si los pacientes empiezan a presentar síntomas o signos de progresión de la enfermedad, se inicia el tratamiento. Para obtener más información sobre la vigilancia activa, consulte la publicación Vigilancia activa en el sitio web de la Fundación (lymphoma.org/publications).
Recidivante y Resistente
Algunos pacientes con linfomas de linfocitos T responden al tratamiento inicial y entran en remisión. En otros casos, la enfermedad puede recidivar o hacerse resistente (no responde al tratamiento). En estos pacientes, diferentes terapias pueden mejorar los resultados del tratamiento. Los pacientes con linfomas de linfocitos T recidivantes o resistentes suelen ser tratados con:
- Quimioterapia como pralatrexato (Folotyn), que actúa como inhibidor de la dihidrofolato reductasa y bloquea la capacidad de las células para dividirse y multiplicarse.
- TCM
- Tratamientos dirigidos (fármacos dirigidos contra las moléculas que utilizan las células cancerosas para crecer y diseminarse). Esto incluye inhibidores de proteínas que intervienen en la señalización y crecimiento celular.
- Inhibidores de la histona deacetilasa (HDAC) como belinostat (Beleodaq) o vorinostat (Zolinza)
- Inhibidores de ALK como crizotinib (Xalkori)
- Inmunoterapia, que incluye:
- Anticuerpo monoclonal como el anti-CCR4 mogamulizumab (Poteligeo)
- CAF, como brentuximab vedotina (Adcetris)
- Fármacos inmunomoduladores como lenalidomida (Revlimid)
En algunos pacientes con LPLT, el TCM se considera el siguiente paso en el tratamiento después de la quimioterapia combinada. Sin embargo, en algunos pacientes podrían no recomendarse pautas de quimioterapia o TCM debido a sus efectos secundarios. También se dispone de tratamientos con agente único con menos efectos secundarios, que pueden producir una remisión duradera en estos pacientes. Estos fármacos están aprobados por la FDA para los pacientes que presentan recidiva o resistencia a la quimioterapia de primera línea:
Tabla 1. Tratamientos Aprobados por la FDA para los Linfomas T Recidivantes o Resistentes.
| Agente (medicamento) | Indicación |
|---|---|
| Belinostat (Beleodaq) Pralatrexate (Folotyn) Mogamulizumab (Poteligeo) Brentuximab vedotin (Adcetris) Crizotinib (Xalkori) Vorinostat (Zolinza) Denileukin diftitox (Ontak) | Indicado para el LPLT. |
| Indicado para el LPLT. | |
| Indicado para el LCLT. | |
| Indicado para el LPLT. | |
| Indicado para el LACG ALK-positivo recidivante o resistente. | |
| Indicado para el LCLT. | |
| Indicado para el LCLT. |
Algunos otros fármacos utilizados en otros tipos de linfoma que en ocasiones se pueden considerar para el tratamiento de pacientes con LALT son tratamientos dirigidos como romidepsina (Istodax), duvelisib (Copiktra) y quimioterapias como gemcitabina (Gemzar), bendamustina (Treanda) y azacitidina (Vidaza). En pacientes con trastornos autoinmunitarios, también pueden utilizarse inmunodepresores, como ciclosporina. Alemtuzumab (Campath) es un anticuerpo monoclonal que también se considera ocasionalmente, aunque ya no está disponible comercialmente y se proporciona únicamente a través del Programa de Distribución de Campath.
Tratamientos en Investigación
Las opciones terapéuticas para los diferentes tipos de linfomas de linfocitos T recién diagnosticados y recidivantes o resistentes están aumentando a medida que se descubren nuevos tratamientos y se mejoran los actuales. Los tratamientos que se están investigando actualmente solos o en combinación se describen en la tabla siguiente.
Tabla 1. Medicamentos Seleccionados en Investigación para los Linfomas de Linfocitos T en Estudios Clínicos de Fase 2 y 3
| Agente (medicamento) | Clase (tipo de tratamiento) | Tipo de linfoma |
|---|---|---|
| Azacitidina (CC-486) | Quimioterapia | LPLT R/R, LPLT-SE no tratado, nTFHL no tratado |
| Bendamustina (Treanda) | Quimioterapia | nTFHL R/R |
| Cemiplimab (Libtayo) | Inmunoterapia; inhibidor del punto de control inmunitario; anti-PD-1 | MF no tratada, ENKTL no tratada |
| Durvalumab (Imfinzi) | Inmunoterapia; inhibidor del punto de control inmunitario; anti-PD-1 | MF no tratada, MF R/R, SS no tratada, LCLT R/R, ENKTL R/R, LPLT R/R sin especificar |
| Duvelisib (Copiktra) | Terapia dirigida; inhibidor de PI3K | LPLT R/R, LPLT no tratado |
| Linperlisib | Terapia dirigida; inhibidor de PI3K | LPLT no tratado |
| Golidocitinib (AZD4205) | Terapia dirigida; inhibidor de JAK1 | ENKTL R/R, LPLT no tratado |
| Lacutamab (IPH4102) | Inmunoterapia; anticuerpo monoclonal, anti-KIR3DL2 | LPLT no tratado |
| Lenalidomida (Revlimid) | Inmunoterapia; medicamento inmunomodulador | LPLT R/R, MF no tratada, MF R/R, SS no tratada, LCLT no tratado, LHST no tratado |
| Nivolumab (Opdivo) | Inmunoterapia; inhibidor del punto de control inmunitario; anti-PD-1 | LACG R/R |
| Pembrolizumab (Keytruda) | Inmunoterapia; inhibidor del punto de control inmunitario; anti-PD-1 | LACG R/R, LALT R/R, LHn R/R |
| Ruxolitinib (Jakafi) | Terapia dirigida; inhibidor de JAK1/2 | LLCTA no tratado |
| Soquelitinib (CPI-818) | Terapia dirigida; inhibidor de ITK | LPLT R/R |
| Valemetostat (DS-3201b) | Terapia dirigida; inhibidor de EZH1/2 | LLCTA R/R |
| Venetoclax (Venclexta) | Terapia dirigida; inhibidor de BCL-2 | LPLT R/R |
Además, en varios estudios clínicos prometedores se están estudiando combinaciones (dos o más fármacos administrados al mismo tiempo) de estos nuevos tratamientos que, en algunos casos, pueden ser más eficaces que el fármaco solo (un fármaco). Es fundamental recordar que la investigación científica está en constante evolución. Las opciones de tratamiento pueden cambiar a medida que se descubren nuevos tratamientos y se mejoran los actuales. Por lo tanto, es importante que los pacientes consulten a su médico o a la Fundación para conocer las novedades del tratamiento que puedan haber aparecido recientemente. También es muy importante que todos los pacientes con linfoma de linfocitos T consulten a un espe-cialista para aclarar cualquier duda.
Estudios Clínicos
Los estudios clínicos son importantes para encontrar medicamentos eficaces y las mejores dosis de tratamiento para los pacientes con linfomas de linfocitos T. En muchos de los subtipos raros de linfoma de linfocitos T no se define ningún tratamiento de referencia. La inscripción en estudios clínicos es fundamental para encontrar tratamientos más eficaces y menos tóxicos.
La infrecuencia de la enfermedad también significa que los tratamientos más novedosos suelen estar disponibles solo a través de estudios clínicos. Los pacientes interesados en participar en un estudio clínico deben ver la hoja informativa Comprender los estudios clínicos en el sitio web de la Fundación (visite lymphoma. org/publications), hablar con su médico o comunicarse con la Línea de ayuda de la Fundación para una búsqueda individualizada de estudios clínicos al (800) 500-9976 o escribir por correo electrónico a [email protected].

Seguimiento
Sobrevivencia
Como sobreviviente de cáncer, es importante que ponga en práctica el autocuidado con frecuencia para restablecer su bienestar físico y emocional. Adoptar rutinas de autocuidado le ayudará a recargar energía y mantenerse sano. Hable con su equipo médico sobre la elaboración de un plan de bienestar que le ayude a mantenerse física y emocionalmente sano y a mejorar su estado de ánimo. Considere las siguientes sugerencias:
- Esté atento a su salud. Preséntese a todas sus citas médicas y tome los medicamentos según lo prescrito.
- Ejercicio. Manténgase activo con periodos cortos de ejercicio diario (camine, trote o monte en bicicleta durante 30 minutos). Si no es posible, suba las escaleras en lugar de tomar el ascensor o estacione más lejos de lo habitual.
- Coma bien. Incluya frutas y verduras en sus comidas y mantenga una alimentación equilibrada.
- Reduzca los factores de riesgo. Deje de fumar y reduzca el consumo de alcohol.
- Duerma. Intente dormir 7 horas por la noche o hacer siestas cuando sea necesario.
- Descanse. La meditación, la respiración profunda y los estiramientos pueden ayudarle a relajarse y reducir el estrés.
- Escriba. Llevar un diario de pensamientos y sentimientos puede ayudarle a desprenderse de preocupaciones y miedos.
Consulte la hoja informativa de la Serie Sobrevivenciadela Fundación en el sitio web de la Fundación, lymphoma.org/publication, para obtener más información.
Cuidadores
Hay muchas maneras de ayudar a un ser querido con linfoma, como se indica a continuación:
- Esté presente. Lo más importante que puede hacer un cuidador acompañante es “estar.”
- Esté preparado. Hable con el equipo de atención médica para saber cuáles deben ser las expectativas a lo largo del tratamiento, cómo manejar los síntomas y cuándo pedir ayuda.
- Escuche. Cada persona pide ayuda de maneras diferentes, de manera verbal (con palabras) y no verbal, y algunas pueden necesitar más consuelo, mientras que otras están más orientadas a la acción.
- Evite actuar como “animador”. No ignore los sentimientos negativos de su ser querido (como tristeza, ira o preocupación).
- Organice la ayuda. Precipitarse a ayudar de pronto tras el diagnóstico puede dificultar el manejo de la situación y crear una tensión improductiva.
- Configure el acceso remoto con la computadora y/o el teléfono. Esto es útil para la comunicación periódica con su ser querido.
- Ofrezca llevarlo. Esto es importante para las personas con movilidad reducida o recursos limitados.
- Tome notas. Si acude a citas, escriba el plan del médico, los medicamentos, los posibles efectos secundarios y otra información relevante.
Se recomienda a los pacientes y a sus cuidadores que conserven copias de todas las historias clínicas. Esto incluye los resultados de las pruebas, así como información sobre los tipos, cantidades y duración de todos los tratamientos recibidos. Las historias clínicas son importantes para hacer un seguimiento de los efectos secundarios del tratamiento o de las posibles recidivas de la enfermedad.
Consulte la hoja informativa de Cuidadores en el sitio web de la Fundación en lymphoma.org/publication para obtener más información.
Preguntas Para su Equipo de Atención Médica
- ¿Cuál es mi diagnóstico exacto? ¿Qué subtipo de linfoma tengo? ¿Puedo obtener una copia del informe del patólogo?
- ¿Cuál es el estadio de mi enfermedad? ¿En qué zona del cuerpo se localiza específicamente?
- ¿Cuáles son mis opciones de tratamiento? ¿Qué me recomienda y por qué? ¿Elegir un tratamiento me impediría recibir un tipo diferente de tratamiento en un momento posterior? ¿Cómo se administran los diferentes tratamientos?
- ¿Necesito más de un tipo de tratamiento?
- ¿Cuál es el objetivo del tratamiento? ¿Cuáles son los beneficios esperados de cada tipo de tratamiento?
- ¿Es adecuado el análisis de ERM para mi tipo de linfoma?
- ¿Cómo sabremos si la terapia está funcionando? ¿Qué pruebas necesitaré para determinar si el tratamiento está funcionando y con qué frecuencia tendré que hacerme pruebas?
- ¿Cuánto dura el tratamiento?
- ¿Qué probabilidades hay de que el tratamiento tenga éxito?
- ¿Qué es un estudio clínico? ¿Hay estudios clínicos disponibles que estén estudiando nuevos tratamientos para mi tipo de linfoma? ¿Un estudio clínico sería adecuado para mí? ¿Cómo me beneficiaría? ¿Hay alguna desventaja por participar en un estudio clínico?
- ¿Con quién debo hablar en relación con cualquier pregunta que pueda tener sobre la asistencia financiera y la cobertura de seguro? ¿Cuánto costará el tratamiento? ¿Cuáles serán los gastos que deberé pagar de mi bolsillo?
- ¿Podré trabajar durante el tratamiento? ¿Podré conducir o tomar transporte público durante el tratamiento?
- ¿Debo ocuparme de otros problemas médicos o dentales antes de iniciar el tratamiento?
Programas y Servicios de la Fundación

Plan de cuidados del linfoma
Mantener su información en un solo lugar puede ayudarlo a sentirse más organizado y en control. También facilita buscar información relacionada con su atención y ahorra un tiempo valioso. El documento del Plan de cuidados del linfoma de la Fundación organiza la información sobre el equipo de atención médica, el régimen de tratamiento y el seguimiento. También puede realizar un seguimiento de los exámenes médicos y cualquier síntoma que experimente para hablar con su médico durante futuras citas. Para acceder al documento del Plan de cuidados del linfoma, visite linfoma.org/publications.

Programas educativos para pacientes
La Fundación también ofrece diversas actividades educativas, como reuniones en vivo y seminarios en la red para personas que deseen aprender directamente de expertos en linfoma. Estos programas proporcionan a la comunidad de linfoma información importante sobre el diagnóstico y tratamiento del linfoma, así como información sobre estudios clínicos, avances en investigación y cómo tratar o afrontar la enfermedad. Estos programas están diseñados para satisfacer las necesidades de los pacientes con linfoma desde el momento del diagnóstico hasta la sobrevivencia a largo plazo. Para consultar nuestro cronograma de próximos programas, visite lymphoma.org/programs.

Línea de ayuda
El personal de la Línea de ayuda de la Fundación está disponible para responder sus preguntas generales sobre el linfoma y la información sobre el tratamiento, así como para brindar apoyo individual y referencias para usted y sus seres queridos. Las personas que llaman pueden solicitar los servicios de un intérprete de idiomas. La Fundación también ofrece un programa de apoyo entre pares llamado Red de Apoyo del Linfoma e información sobre estudios clínicos a través de nuestro Servicio de información sobre estudios clínicos. Si desea obtener más información sobre cualquiera de estos recursos, visite nuestro sitio web en lymphoma.org, comuníquese con la Línea de ayuda de la Fundación al (800) 500-9976 o escriba por correo electrónico a [email protected].
Para obtener información en español, visite lymphoma.org/es.

Red de apoyo para el linfoma.
La Red de Apoyo para Linfomas de la Lymphoma Research Foundation es un programa de apoyo entre pares que conecta a pacientes y cuidadores con voluntarios que tienen experiencia con el linfoma, tratamientos similares o desafíos, a fin de brindarse motivación y apoyo emocional mutuo. Puede resultarle útil si usted o un ser querido han recibido un diagnóstico reciente, están en tratamiento o están en remisión. Si desea más información sobre este programa, comuníquese con la Línea de ayuda de la Fundación o visite www.lymphoma.org/resources/supportservices/lsn.

Servicio de información sobre estudios clínicos
La Fundación ofrece un “Servicio de información de estudios clínicos” para aumentar la conciencia sobre los estudios que se llevan a cabo en los centros de tratamiento del cáncer en todo el país. Previa solicitud, nuestro personal de la línea de ayuda puede realizar una búsqueda personalizada de posibles estudios de tratamiento de linfoma en el área de un paciente. Los resultados del estudio se pueden enviar por correo postal o electrónico para que se puedan analizar con el equipo de atención médica que trata al paciente y con sus seres queridos. Las personas interesadas en que se les realice un estudio pueden comunicarse con la línea de ayuda llamando al (800)500-9976o enviando un correo electrónico a helpline@ lymphoma.org o completar un formulario de solicitud de estudio en nuestro sitio web en www.lymphoma.org/ctis.
© 2025 Lymphoma Research Foundation
Aviso: La Lymphoma Research Foundation es una organización nacional sin fines de lucro con sede en los Estados Unidos (EE. UU.) que cuenta con programas y recursos educativos destinados a una audiencia de EE. UU. Estos programas y recursos tienen fines educativos únicamente y no reemplazan el asesoramiento médico. A las personas que utilizan los programas y servicios de la Fundación se les recomienda que consulten a un profesional médico para obtener asesoramiento, diagnósticos o tratamiento médicos. Los programas y recursos de la Fundación abordan los tratamientos disponibles para el linfoma o LLC en Estados Unidos e información sobre las aprobaciones de fármacos de la Administración de Medicamentos y Alimentos de los Estados Unidos (FDA).
La Fundación no avala ningún tratamiento, producto o servicio mencionado en sus recursos. La información proporcionada es solo para fines informativos y no debe considerarse un aval. La Fundación no será responsable de los perjuicios directos, indirectos, incidentales, especiales, consecuentes o punitivos que se deriven del uso de sus programas y recursos, en la medida en que lo permita la ley. Usted asume toda la responsabilidad por cualquier medida tomada sobre la base de la información proporcionada.
Para las personas que están fuera de EE. UU. y buscan información, la Fundación recomienda la Lymphoma Coalition. La Lymphoma Coalition es una red mundial de organizaciones internacionales sin ánimo de lucro y ONG de pacientes con linfoma con información adecuada para audiencias no estadounidenses. Para obtener más información, visite su sitio web en https://lymphomacoalition.org.
Todos los contenidos proporcionados por la Fundación están protegidos por leyes de propiedad intelectual. No puede reproducir, distribuir ni utilizar de otro modo el contenido sin el consentimiento previo por escrito de la Fundación.
La Lymphoma Research Foundation agradece los conocimientos especializados y la revisión de nuestro comité editorial:
Co-Chair: Leo I. Gordon, MD, FACP
Robert H. Lurie Comprehensive Cancer Center of Northwestern University
Co-Chair: Kristie A. Blum, MD
Emory University School of Medicine
Jennifer E. Amengual, MD
Columbia University
Carla Casulo, MD
James P. Wilmot Cancer Institute
Shana Jacobs, MD
Children’s National Hospital
Patrick Conner Johnson, MD
Massachusetts General Hospital
Manali Kamdar, MD
University of Colorado
Ryan Lynch, MD
University of Washington
Peter Martin, MD
Weill Cornell Medicine
Lia Palomba, MD
Memorial Sloan Kettering Cancer Center
Tycel Phillips, MD
City of Hope
Pierluigi Porcu, MD
Thomas Jefferson University
Neha Mehta-Shah, MD, MSCI
Washington University School of Medicine St. Louis
Sarah Rutherford, MD
Weill Cornell Medicine
Financiado con subvenciones de: